肝细胞癌(hepatocellular carcinoma,HCC)是常见的原发性肝癌类型之一,在全球癌症相关死亡中占据重要地位,其复杂的分子异质性导致临床治疗极具挑战[1]。目前,以索拉非尼和仑伐替尼为代表的分子靶向药物虽已成为晚期HCC的一线治疗方案,但其严重的脱靶毒性及频发的获得性耐药在一定程度上限制了患者的长期获益[2-3]。近年来的多组学研究表明,代谢重编程被认为是恶性肿瘤的重要特征之一,并在肿瘤耐药形成过程中发挥关键作用[4]。因此,开发能够特异性靶向肿瘤代谢脆弱性兼具高生物安全性与精准递送能力的新型纳米药物,已成为肿瘤药理学领域的迫切需求。
为满足快速增殖对生物量和能量的巨大需求,HCC细胞表现出显著的代谢可塑性,即在增强有氧糖酵解(Warburg效应)的同时,高度依赖谷氨酰胺的回补途径以维持三羧酸循环(tricarboxylic acid cycle,TCA)的运转[5-6]。在此过程中,丙酮酸脱氢酶激酶1(pyruvate dehydrogenase kinase 1,PDK1)和丙酮酸激酶M型(pyruvate kinase M,PKM)作为糖酵解与氧化磷酸化之间的代谢平衡中发挥重要作用,严密调控着碳通量的分配。现有研究指出,打破PDK1/PKM介导的代谢稳态,可能影响肿瘤细胞的能量供给,并诱导代谢应激反应[7]。严重的代谢应激与自噬调节密切相关[8-9]。自噬通常作为一种细胞保护机制,通过回收受损细胞器提供生存底物;然而,当代谢阻断突破细胞的代偿阈值时,过度激活的自噬流将由“保护者”转变为“执行者”,触发不可逆的II型程序性细胞死亡[10]。因此,通过重塑谷氨酰胺代谢轴诱导HCC细胞发生致死性自噬,可能为肿瘤治疗提供新的干预思路。
在寻找高效低毒的代谢调节剂过程中,植物来源的纳米囊泡(plant-derived nanovesicles,PDNVs)凭借其独特的“跨界通讯”能力引起了纳米医学界的广泛关注。与合成脂质体或外泌体相比,PDNVs不仅天然具备能够逃避免疫清除的脂质双分子层结构,更富含植物特有的活性蛋白质、功能性脂质及miRNA[11-12]。研究证实,PDNVs能够通过多种途径被哺乳动物细胞摄取,并发挥抗炎、抗氧化及抗肿瘤等多重生物学效应[13]。
半边莲Lobelia chinensis Lour.作为一种药用历史悠久的传统中草药,以其卓越的清热解毒及利水消肿功效著称。在传统中医临床实践中,半边莲常被用于治疗晚期肝病伴发的腹水及湿热黄疸,显示出其对肝脏病理微环境具有显著的改善作用[14]。尽管现有药理学研究已证实其富含的生物碱及黄酮类化合物具有多种生物活性[15],但目前学界对半边莲抗肝癌潜力的关注仍主要局限于单一小分子化合物的筛选,其确切的药效物质基础及深层作用机制,尤其是否存在具有生物活性的天然纳米囊泡及其对肿瘤代谢微环境的调控作用,尚缺乏系统性的科学解析。鉴于此,本研究聚焦于半边莲来源细胞外囊泡样纳米颗粒(Lobelia chinensis-derived extracellular vesicle-like nanoparticles,LC-EVLP),探讨其活性成分对PDK1/PKM信号轴及谷氨酰胺代谢的调控作用,以及该过程与HCC细胞自噬反应的关联。本研究采用超速离心法分离并表征LC-EVLP的理化特性,在细胞及动物模型中评估其抗肝癌作用;结合分子生物学及相关功能实验,探讨LC-EVLP对肿瘤细胞代谢相关过程及自噬反应的影响,并对其生物安全性进行初步评价,为理解中药来源纳米结构在肿瘤相关生物学过程中的作用提供实验依据,并为天然纳米体系在抗肿瘤领域的进一步研究提供参考。
1 材料
1.1 细胞
人肝癌Mahlavu细胞(批号CL-0735)购自武汉普诺赛生命科技有限公司;LO2人正常肝细胞(批号STM-CL-5770)购自思泰默(上海)生物科技有限公司。
Mahlavu细胞用含10%胎牛血清和1%青霉素–链霉素双抗溶液的DMEM培养基,LO2细胞用含10%胎牛血清和1%青霉素–链霉素双抗溶液的RPMI 1640培养基,在37 ℃、5% CO2的饱和湿度培养箱中培养。细胞培养1 d后进行传代培养,取处于对数期且生长状态良好的细胞进行后续实验。
1.2 动物
SPF级雄性BALB/c裸鼠,6周龄,体质量18~22 g,购自湖南斯莱克景达实验动物有限公司,动物质量合格证号ZS-202504150048。动物饲养于湖南中医药大学动物实验中心,12 h明/暗循环,自由摄食饮水,所有裸鼠适应性喂养1周后开始实验。动物实验严格按照湖南中医药大学动物护理和使用委员会制定的伦理学原则和规定进行,伦理批准号HNUCM21-2410-49。
1.3 药材
新鲜半边莲(批号26010603)购自湖南省中西医结合医院,经任湖南省中医药研究院张水寒教授鉴定为桔梗科植物半边莲L. chinensis Lour.的全草,符合《中国药典》2025年版规定。
1.4 药品与试剂
超高速离心管(批号344326)购自贝克曼库尔特商贸(中国)有限公司;DMEM高糖细胞培养基(批号PM150210)、青霉素–链霉素溶液(批号PB180120)、RPMI 1640培养基(批号PM150110)购自武汉普诺赛生命科技有限公司;胎牛血清(批号F0193)购自默克生命科学技术有限公司;0.25%胰蛋白酶-EDTA(批号25200-072)购自美国赛默飞世尔科技公司;CCK-8试剂盒(批号K1018)购自美国APExBIO公司;BCA蛋白浓度测定试剂盒(批号P0399S)、细胞膜Dil红色荧光探针(批号C1036)、LysoTracker(批号C1046)、AF488标记的山羊抗兔IgG二抗(批号A0423)、Cy3标记的山羊抗兔IgG二抗(批号A0516)购自上海碧云天生物技术有限公司;FITC标记的鬼笔环肽(批号CA1620)购自北京索莱宝科技有限公司;EDU试剂盒(批号E-CK-A376)购自武汉伊莱瑞特生物科技股份有限公司;自噬抑制剂巴佛洛霉素A1(bafilomycin A1,BafA1,批号HY-100558)、铁死亡抑制剂Ferrostatin-1(Fer-1,批号HY-100579)、凋亡抑制剂Z-VAD-FMK(批号HY-16658B)、坏死性凋亡抑制剂Necrostatin-1(Nec-1,批号HY-15760)、自噬流阻断剂与代谢中间体α-酮戊二酸(α-ketoglutaric acid,α-KG,批号HY-W013636)、PDK1特异性抑制剂DCA(批号HY-Y0445A)购自美国MedChemExpress公司;微管相关蛋白1轻链3B(microtubule associated protein 1 light chain 3B,LC3B)抗体(批号81004-1-RR)、PDK1抗体(批号18262-1-AP)、HRP标记的山羊抗兔IgG二抗(批号SA00001-2)购自武汉三鹰生物技术有限公司;p62抗体(批号ab109012)、Beclin 1抗体(批号ab207612)购自英国Abcam公司;β-actin抗体(批号AC028)购自武汉爱博泰克生物科技有限公司;PKM兔抗(批号db15553)、谷氨酰胺酶1(glutaminase 1,GLS1)兔抗(批号db15899)、Ki67兔抗(货号db11664)、增殖细胞核抗原(proliferating cell nuclear antigen,PCNA)兔抗(批号db11523)购自杭州戴格生物技术有限公司。
1.5 仪器
ZetaView PMX 110型纳米颗粒跟踪分析仪(nanoparticle tracking analysis,NTA,德国Particle Metrix公司);多功能酶标仪(瑞士TECAN公司);超高速离心机(美国贝克曼库尔特);HT7700型透射电子显微镜(transmission electron microscopy,TEM,日本Hitachi公司);PLC PDA检测器(美国Waters公司);Thermo Q Exactive高分辨液质连用质谱仪(美国Thermo公司);台式高速冷冻离心机(上海卢湘仪离心机仪器有限公司);Agilent 1290型超高效液相色谱系统(美国Agilent公司)。
2 方法
2.1 LC-EVLP的制备及表征
2.1.1 LC-EVLP的制备 新鲜半边莲经清洗去杂后置于高速匀浆机中充分榨汁,所得粗提液通过纱布及0.45 μm滤膜顺序滤过以去除大颗粒杂质。滤液经10 000×g离心60 min,去除细胞碎片、不溶性杂质及较大细胞器和微粒。随后将上清转入超速离心管,在超高速离心机中以150 000×g离心60 min,沉淀物即为粗提的LC-EVLP。将沉淀以PBS轻柔重悬备用。为进一步提高囊泡的纯度,将重悬后的囊泡样品载于8%、30%、45%、60%蔗糖梯度溶液上,采用超速度离心进行密度梯度分离[16]。离心结束后,吸取梯度中界面清晰的囊泡富集层,并以等体积PBS稀释后以10 000×g离心60 min去除蔗糖残留。最终将沉淀以适量PBS重悬,充分溶解后即为纯化后的LC-EVLP悬液,用于后续实验。
2.1.2 TEM观察LC-EVLP形态 将LC-EVLP悬液滴加于碳膜铜网上,静置1~2 min后吸去多余液体,加入2%磷钨酸(pH 6.8)负染30~60 s。吸干后室温晾干≥10 min。样品干燥后于80~120 kV条件下进行TEM观察,记录囊泡的典型形态。
2.1.3 BCA法测量LC-EVLP蛋白浓度 LC-EVLP的质量浓度以总蛋白含量进行表征,使用BCA法进行测定[17]。将经超速离心及蔗糖梯度纯化的LC-EVLP重悬于PBS中。以牛血清白蛋白(bovine serum albumin,BSA)配制0~1 mg/mL标准曲线,BCA工作液按试剂A与B按50∶1配制。在96孔板中加入20 μL样品或标准品及200 μL工作液(设置3个复孔),37 ℃避光孵育30 min。冷却后测定562 nm处的吸光度(A)值,根据BSA标准曲线计算LC-EVLP蛋白浓度,用于后续实验剂量设定。
2.1.4 NTA测定LC-EVLP的粒径和浓度 测量前使用100 nm标准颗粒对仪器进行校准。将LC-EVLP悬液经0.22 μm滤膜滤过,以PBS稀释至合适质量浓度后注入样品池,按设定的11个位置采集60 s视频。通过ZetaView软件分析颗粒布朗运动,计算粒径分布及浓度。以PBS为空白对照,所有参数保持一致以保证结果可重复性。
2.1.5 考马斯亮蓝染色 采用BCA法测定LC-EVLP蛋白浓度,各样品统一上样20 μg。加入5×SDS-PAGE上样缓冲液,95 ℃加热5 min使蛋白变性后进行10% SDS-PAGE电泳。电泳后用甲醇–冰醋酸固定30 min,考马斯亮蓝染色1 h并脱色至背景清晰。在固定曝光条件下采集凝胶图像。
2.2 LC-EVLP的成分分析
采用液相色谱–高分辨率串联质谱分析LC-EVLP的化学成分。取LC-EVLP悬液,加入4倍体积预冷甲醇,混匀后超声10 min,4 ℃、12 000×g离心10 min,取上清液,经0.22 μm滤膜滤过后进行质谱分析。样品经Agilent 1290液相色谱系统分离,采用C18反相色谱柱(100 mm×2.1 mm,1.8 μm),柱温35 ℃,流动相为0.1%甲酸水溶液(A)– 0.1%甲酸乙腈溶液(B),梯度洗脱:0~2 min,5% B;2~20 min,5%~95% B;20~25 min,95% B;25~25.5 min,95%~5% B;25.5~30 min,5% B。体积流量为0.3 mL/min,进样量为5 μL。洗脱液进入Thermo Q Exactive高分辨率质谱仪检测,采用电喷雾离子化源,在正、负离子模式下采集数据。一级质谱扫描范围为m/z100~1 500,分辨率为70 000,自动增益控制目标值为3×10⁶,最大离子注入时间为100 ms;二级质谱采用数据依赖采集模式,选择Top 10母离子进行碎裂分析,分辨率为17 500,自动增益控制目标值为1×10⁵,最大离子注入时间为50 ms,碰撞能量设置为20、40、60 eV,动态排除时间为5 s。离子源参数设置为:正离子模式喷雾电压3.5 kV、负离子模式喷雾电压3.0 kV;鞘气体积流量35 arb,辅助气体积流量10 arb,毛细管温度320 ℃。质谱数据采用Compound Discoverer软件进行处理,并通过mzCloud、Metlin数据库及半边莲植物源化合物数据库进行匹配分析,结合精确相对分子质量、MS/MS碎片信息及对照品对主要化合物进行鉴定。
2.3 摄取实验
将纯化的LC-EVLP用Dil荧光探针标记,37 ℃避光孵育30 min。经150 000×g离心60 min去除游离染料,沉淀以PBS重悬。Mahlavu细胞接种于12孔板,培养至70%~80%汇合后加入Dil标记的LC-EVLP,37 ℃孵育2 h。弃去培养基,PBS洗涤3次,以4%多聚甲醛固定15 min。用FITC-鬼笔环肽染色细胞骨架30 min,DAPI染核10 min。通过共聚焦显微镜进行Z轴扫描及多视野成像,分析囊泡在细胞内的分布及其与细胞骨架的关系。
2.4 LC-EVLP干预浓度筛选
取对数生长期的LO2或Mahlavu细胞,分别以5×10³个/孔接种于96孔板,每孔100 μL,置于37 ℃、5% CO2的饱和湿度培养箱中培养,待细胞贴壁后,加入1.560、3.125、6.250、12.500、25.000 μg/mL LC-EVLP悬液,每组设置6个复孔。对照组加入不含药物的培养基,另设置未接种细胞不给药的空白组。处理24、48 h后,于终点前2 h加入10 μL CCK-8试剂,孵育2 h后采用酶标仪测定450 nm处的A值,计算细胞存活率。
细胞存活率=(A给药-A空白)/(A对照-A空白)
2.5 细胞增殖检测
2.5.1 EdU细胞增殖检测 将对数生长期的Mahlavu细胞以1×10⁴个/孔接种于24孔板,贴壁后加入不同质量浓度(6.25、12.50、25.00 μg/mL)的LC-EVLP处理24 h。对照组加入不含药物的培养基,每组设置3个复孔。终点前加入EdU试剂(10 μmol/L)孵育1 h,细胞经4%多聚甲醛固定15 min,0.3% Triton X-100通透10 min,按照试剂盒说明书进行Click反应,DAPI染核后于显微镜下观察并拍照,统计EdU阳性细胞(EdU+/DAPI+)比例。
2.5.2 克隆形成实验 将对数生长期的Mahlavu细胞以800个/孔接种于6孔板,贴壁后加入不同质量浓度(6.25、12.50、25.00 μg/mL)的LC-EVLP处理24 h。对照组加入不含药物的培养基,每组设置3个复孔。随后更换为新鲜培养基继续培养10 d,每3天换液并维持处理。培养结束后,4%多聚甲醛固定20 min,PBS洗涤后以0.1%结晶紫染色20 min,洗净晾干,拍照并计数集落形成数。
2.6 细胞迁移和侵袭检测
2.6.1 划痕实验 将对数生长期的Mahlavu细胞接种于6孔板并培养至90%~100%融合度,在无血清条件下加入不同质量浓度(6.25、12.50、25.00 μg/mL)的LC-EVLP预处理24 h。对照组加入不含药物的培养基,每组设置3个复孔。随后用200 μL枪头划痕,PBS洗涤2次去除脱落细胞,加入无血清培养基继续培养。分别于0、24、48 h采集同一视野图像,计算相对愈合率。
相对愈合率=(0 h划痕面积-不同时间点划痕面积)/0 h划痕面积
2.6.2 Transwell侵袭实验 Mahlavu细胞在无血清条件下用不同质量浓度(6.25、12.50、25.00 μg/mL)的LC-EVLP预处理24 h,对照组加入不含药物的培养基。将Matrigel按1∶8稀释后铺于Transwell上室(50 μL/孔),37 ℃孵育1 h凝胶化。将处理后的细胞调整为2×10⁵个/mL,取200 μL加入上室,下室加入600 μL完全培养基,37 ℃孵育24 h。每组设置3个复孔。孵育结束后去除未侵袭细胞,4%多聚甲醛固定20 min,0.1%结晶紫染色20 min。拍照并计数侵袭细胞数。
2.7 基于网络药理学预测LC-EVLP诱导自噬与代谢重塑的潜在机制
2.7.1 Mhalavu细胞死亡机制救援实验 为阐明LC-EVLP诱导细胞活力下降的分子机制,利用不同抑制剂[18]探究不同细胞死亡途径的参与情况。取对数生长期的Mhalavu细胞以5.0×10³个/孔接种至96孔板并培养24 h。抑制剂组细胞分别经自噬抑制剂Baf A1(100 nmol/L)[19]、铁死亡抑制剂Fer-1(1 μmol/L)、凋亡抑制剂Z-VAD-FMK(20 μmol/L)及坏死性凋亡抑制剂Nec-1(50 μmol/L)预处理2 h,对照组和LC-EVLP组加入等体积二甲基亚砜(dimethyl sulfoxide,DMSO)同步预处理2 h。预处理结束,对照组更换为新鲜完全培养基,LC-EVLP组和抑制剂组更换为含LC-EVLP的培养基共孵育24 h。加入10 μL CCK-8试剂避光孵育2 h,采用酶标仪测定450 nm处的A值,计算细胞存活率。
2.7.2 LC-EVLP活性成分筛选和潜在靶点预测 基于UPLC-Q-TOF-MS的分析结果,共鉴定出353种LC-EVLP的主要化学成分。利用TCMSP数据库(https://www.tcmsp-e.com/),以口服生物利用度≥30%和类药性≥0.18为标准,筛选潜在的活性药效物质。同时,通过SwissADME平台(https:// swissadme.ch)预测,对于同时满足胃肠吸收效率为“high”、类药性参数中至少有5个“yes”的化合物纳入活性成分范畴。取2个数据平台筛选结果的合集作为LC-EVLP的有效成分。共筛选出69个候选活性成分。随后,利用SwissTargetPrediction数据库(https://swisstargetprediction.ch)预测上述成分的作用靶点,去除重复后,共获得901个LC-EVLP潜在作用靶点。
2.7.3 自噬相关基因获取 为系统获取自噬相关基因,整合HADb数据库(https://autophagy.lu/v1/)及GeneCards数据库(https://www.genecards.org/)中以“autophagy”为关键词筛选的前500个高相关性基因。合并两者基因集并去重,构建最终自噬相关基因集合。
2.7.4 肝癌差异表达基因(differentially expressed genes,DEGs)筛选 在GEO数据库(https://www. ncbi.nlm.nih.gov/geo/)中,以“liver cancer”为关键词,检索获得肝癌基因表达谱的数据集GSE36376和GSE60502,经log2转化校正,箱式图及主成分分析(principal components analysis,PCA)评估其归一化及样本差异程度。采用R语言“limma”包对校正后的GSE36376和GSE60502转录组数据进行差异分析,以P<0.05且|log2差异倍数(fold change,FC)|>1为条件,筛选出肝癌DEGs,采用“ggplot2”包对差异分析结果以火山图形式进行可视化。
2.7.5 蛋白质–蛋白质相互作用(protein-protein interaction,PPI)网络与拓扑分析 为探讨LC-EVLP干预肝癌的分子机制,通过Venn分析筛选其活性成分靶点、肝癌差异基因及自噬相关基因的交集,共获得12个共同靶点。进一步构建PPI网络并进行拓扑分析,发现有丝分裂原活化蛋白激酶1(mitogen-activated protein kinase 1,MAPK1)、丝裂原活化蛋白激酶激酶1(mitogen-activated protein kinase kinase 1,MAP2K1)、PDK1及PKM等基因具有较高中心性,可能为调控代谢–自噬轴的关键枢纽。
2.7.6 基因本体(gene ontology,GO)功能及京都基因与基因组百科全书(Kyoto encyclopedia of genes and genomes,KEGG)通路富集分析 基于R语言(v4.2.1)环境,利用clusterProfiler软件包(v4.4.4)对筛选出的核心交集基因进行功能富集分析。首先调用org.Hs.eg.db注释库将人源(Homo sapiens)基因Symbol标准化转换为Entrez ID。随后,分别进行GO注释及KEGG信号通路分析。采用Benjamini-Hochberg(BH)方法对原始P值进行多重假设检验校正(FDR控制),以校正后P<0.05作为筛选显著富集条目的阈值。
2.7.7 分子对接实验 利用AutoDock Vina软件对LC-EVLP关键活性成分(木犀草素、高车前素)与核心靶点[MAPK1、MAP2K1、PKM、热休克蛋白90α家族B类成员1(heat shock protein 90α family class B member 1,HSP90AB1)]进行分子对接。通过PubChem数据库下载配体结构,RCSB PDB数据库下载蛋白晶体结构。经去水、加氢及电荷计算等预处理后,设定活性口袋参数进行对接模拟。以结合能评价结合亲和力,并利用PyMOL软件对最佳结合构象及氨基酸残基相互作用进行3D可视化展示。
2.8 TEM观察细胞超微结构
收集经LC-EVLP(25.00 μg/mL)处理24 h的Mahlavu细胞,经2.5%戊二醛前固定及1%锇酸后固定。样本经梯度乙醇脱水、环氧树脂包埋后,制备超薄切片(60~80 nm)。切片经醋酸铀–柠檬酸铅双重染色后,置于TEM下观察细胞质内双层膜自噬空泡及线粒体等细胞器的超微结构改变,并采集图像。
2.9 Western blotting检测细胞LC3B、p62、Beclin 1、PKM、PDK1和GLS1蛋白表达
设置对照组和LC-EVLP(6.25、12.50、25.00 μg/mL)组,各给药组加入不同质量浓度的LC-EVLP处理24 h,对照组加入不含药物的培养基。收集细胞,加入含抑制剂的RIPA裂解液裂解,4 ℃、12 000 r/min离心15 min,取上清,BCA法测定蛋白浓度并统一定量。取20 μg蛋白加入上样缓冲液,100 ℃加热10 min使蛋白变性,经8%~20% SDS-PAGE分离并转膜至PVDF膜。封闭后加入LC3B(1∶10 000)、p62(1∶20 000)、Beclin 1(1∶2 000)、β-actin(1∶20 000)、PKM(1∶2 000)、PDK1(1∶3 000)、GLS1(1∶3 000),4 ℃孵育过夜;TBST洗涤后,加入HRP标记的二抗(1∶10 000),室温孵育1 h。洗膜后采用ECL显色,并用成像系统获取蛋白条带图像。
设置对照组、LC-EVLP(25 μg/mL)组、Baf A1(100 nmol/L)组和LC-EVLP+Baf A1组,细胞给予Baf A1预处理2 h,对照组和LC-EVLP组加入等体积DMSO同步预处理2 h。预处理结束,对照组和Baf A1更换为新鲜完全培养基,LC-EVLP组和LC-EVLP+Baf A1组更换为含LC-EVLP的培养基共孵育24 h。收集细胞,提取总蛋白,检测相关蛋白表达。
设置对照组、LC-EVLP(25 μg/mL)组、DCA(5 mmol/L)组和LC-EVLP+α-KG(2 mmol/L)组,细胞给予DCA或α-KG预处理2 h,对照组和LC-EVLP组加入等体积DMSO同步预处理2 h。预处理结束,对照组和DCA更换为新鲜完全培养基,LC-EVLP组和LC-EVLP+α-KG组更换为含LC-EVLP的培养基共孵育24 h。收集细胞,提取总蛋白,检测相关蛋白表达。
2.10 LysoTracker染色
设置对照组、LC-EVLP(25 μg/mL)组、Baf A1(100 nmol/L)组和LC-EVLP+Baf A1组,细胞给予Baf A1预处理2 h,对照组和LC-EVLP组加入等体积DMSO同步预处理2 h。预处理结束,对照组和Baf A1更换为新鲜完全培养基,LC-EVLP组和LC-EVLP+Baf A1组更换为含LC-EVLP的培养基共孵育24 h。处理结束后,弃去培养基,PBS缓冲液轻柔清洗细胞3次。加入预先配制好的LysoTracker Red工作液,于37 ℃、5% CO2条件下避光孵育30 min。孵育结束后,弃去染液,PBS洗涤细胞3次,以去除未结合的荧光染料。随后加入适量新鲜完全培养基,于荧光显微镜下观察并拍摄荧光图像。
2.11 动物实验
2.11.1 造模、分组与给药6周龄雄性BALB/c裸鼠于右侧腋下皮下接种1×107个Mahlavu细胞,待瘤体生长至50~100 mm³时,依据肿瘤体积采用随机区组法将裸鼠分为对照组及LC-EVLP低、中、高剂量(10、20、40 mg/kg,以总蛋白量计)组和索拉非尼(30 mg/kg)组,每组5只。各给药组ig相应药物,对照组ig等体积的PBS缓冲液,1次/d,连续干预15 d。给药期间同步监测裸鼠状态及肿瘤生长情况。
2.11.2 体质量和肿瘤体积的测定 使用电子天平和游标卡尺分别于给药后第0、3、6、9、12、15天记录裸鼠体质量及肿瘤生长情况,测量肿瘤长径和短径,计算肿瘤体积。给药后第15天处死动物,剥离瘤体并拍照,记录肿瘤质量。
肿瘤体积=(长径×短径2)/2
2.11.3 Western blotting检测肿瘤组织LC3B、p62、Beclin 1蛋白表达取50 mg肿瘤组织,加入含抑制剂的RIPA裂解液裂解,组织经匀浆后于4 ℃、12 000 r/min离心15 min,取上清,BCA法测定蛋白浓度。按“2.9”项下方法检测LC3B、p62、Beclin 1蛋白表达。
2.11.4 苏木素–伊红(hematoxylin-eosin,HE)染色 实验终点收集各组小鼠瘤体及心、肝、肺、肾组织,生理盐水冲洗后以4%多聚甲醛固定24 h。经梯度脱水、透明及石蜡包埋后制备4 μm切片。切片脱蜡复水后进行HE染色,随后脱水、透明并封片,在光学显微镜下观察组织病理形态并采集图像。
2.11.5 免疫组化检测肿瘤组织Ki67和PCNA表达 取肿瘤组织石蜡切片(4 μm),脱蜡复水后进行抗原修复,3%过氧化氢处理并用5% BSA封闭。加入Ki67(1∶500)、PCNA(1∶200)一抗,4 ℃孵育过夜;PBS洗涤后,加入HRP标记的二抗,DAB显色,苏木素复染。切片脱水封片后,于显微镜下观察并拍照,计算阳性细胞比例。
2.11.6 免疫荧光检测肿瘤组织LC3B和p62表达 取肿瘤组织石蜡切片(4 μm),脱蜡复水后进行抗原修复。经0.1% Triton X-100透化15 min,5% BSA封闭1 h。加入LC3B(1∶500)、p62(1∶500)一抗,4 ℃孵育过夜;PBS洗涤后,加入Cy3、AF488荧光标记的二抗(1∶500),室温孵育1 h。DAPI染核后封片,在荧光显微镜下观察并采集图像。
2.12 统计学分析
实验数据均采用SPSS 25.0软件进行处理与分析。计量资料首先进行正态性检验及方差齐性检验,符合正态分布的数据以表示。对于满足正态分布且方差齐性的数据,采用单因素方差分析(One-way ANOVA),组间两两比较采用最小显著差异法(least significant difference,LSD)法;对于符合正态分布但方差不齐的数据,采用Welch检验进行校正分析;对于不符合正态分布的数据,则采用Kruskal-Wallis非参数检验。
3 结果
3.1 LC-EVLP的表征和摄取
3.1.1 LC-EVLP的表征 TEM结果(图1-A)显示,分离纯化后的LC-EVLP呈现出典型的茶托状或圆形囊泡结构,膜边界清晰且分散性良好。NTA结果(图1-B)进一步证实了其均一性,LC-EVLP的水合粒径主要分布在126.0~151.7 nm(主峰占比51.5%),与TEM观察到的尺寸范围一致。上述物理表征结果表明成功提取了结构完整且粒径均一的纳米级囊泡。
SDS-PAGE凝胶电泳结果(图1-C)显示,LC-EVLP具有丰富的蛋白条带分布,且条带清晰、连续,表明囊泡中的蛋白质在提取过程中保持了良好的完整性。为了明确LC-EVLP的物质基础,进一步对其化学成分进行定量分析。结果如图1-D所示,LC-EVLP由多种化合物组成,其中脂质(14.56%)、糖及糖苷类(14.24%)和氨基酸(13.92%)是丰度最高的3大类成分,这与其作为生物膜结构的特性相符。此外,半边莲特有的药效活性成分在囊泡中均有检出[20],包括有机杂环化合物(11.33%)、萜类(9.71%)、生物碱(6.15%)及黄酮类(4.85%)。
3.1.2 LC-EVLP在Mahlavu细胞中的摄取 如图2所示,经DAPI(核定位)与FITC-鬼笔环肽(骨架定位)复染,对照组细胞仅显示特征性的蓝色与绿色荧光,证实无自发荧光干扰。LC-EVLP组在细胞质区域展现出密集的红色点状荧光分布,表明LC-EVLP能够被Mahlavu细胞有效识别进入胞内。
3.2 LC-EVLP对肝癌细胞的抑制作用及体外安全性评价
3.2.1 LC-EVLP对LO2和Mahlavu细胞存活率的影响 如图3所示,LC-EVLP对Mahlavu细胞的生长抑制呈现明显的剂量相关性,其中12.500~50.000 μg/mL的LC-EVLP干预Mahlavu细胞24、48 h,细胞存活率显著降低(P<0.001)。1.560~50.000 μg/mL的LC-EVLP干预24、48 h,对LO2正常肝细胞存活率无明显影响。在本研究实验条件下,LC-EVLP对Mahlavu细胞与LO2细胞表现出不同程度的影响,即在抑制肝癌细胞活力的同时对正常肝细胞的影响相对较小。
3.2.2 LC-EVLP抑制Mahlavu细胞的体外增殖 基于CCK-8实验结果,进一步通过克隆形成实验和EdU实验验证LC-EVLP对细胞增殖的抑制作用。克隆形成实验结果(图4-A、C)显示,LC-EVLP显著抑制Mahlavu细胞的集落形成能力(P<0.05、0.001),且呈剂量相关性。EdU实验结果(图4-B、D)显示,对照组细胞表现出高丰度的EdU阳性信号,提示活跃的DNA复制状态;LC-EVLP组的荧光强度随给药浓度增加而衰减,其中12.50、25.00 µg/mL组有统计学差异(P<0.01、0.001)。以上结果表明,LC-EVLP通过干扰DNA合成过程抑制Mahlavu细胞的恶性增殖。
3.2.3 LC-EVLP抑制Mahlavu细胞的迁移和侵袭 划痕愈合实验结果(图5-A、C)显示,对照组细胞在24、48 h内迅速闭合划痕间隙,呈现活跃迁移表型;LC-EVLP组划痕愈合率呈时间和剂量相关性降低,其中12.50、25.00 µg/mL组有统计学差异(P<0.01、0.001),提示LC-EVLP有效削弱了细胞的横向运动特性。Transwell实验进一步观察细胞垂直穿越胞外基质的行为,如图5-B、D所示,对照组大量细胞穿过Matrigel基质附着于下室膜表面,LC-EVLP组穿膜细胞密度呈剂量相关性降低(P<0.05、0.001),证实LC-EVLP对Mahlavu细胞恶性侵袭行为的有效遏制。
3.3 基于网络药理学预测LC-EVLP诱导自噬与代谢重塑的潜在机制
3.3.1 LC-EVLP干预靶点及其在肝癌患者中的表达 为明确LC-EVLP诱导的具体细胞死亡模式,采用多种特异性抑制剂进行挽救实验。CCK-8结果(图6-A)显示,自噬抑制剂BafA1显著回补了细胞存活率(P<0.001),而凋亡(Z-VAD-FMK)、铁死亡(Fer-1)及坏死性凋亡(Nec-1)抑制剂均未能逆转LC-EVLP造成的细胞活力下降。这一结果证实,自噬性细胞死亡是LC-EVLP发挥抗肝癌活性的主导方式。为进一步揭示其潜在分子机制,将LC-EVLP成分靶点、肝癌疾病靶点及自噬相关基因进行多维交集分析,以锁定介导该过程的核心靶点。
利用SwissTargetPrediction数据库检索并经去重处理,获得901个LC-EVLP潜在作用靶点;综合HADB与GeneCards数据库资源,构建了包含595个基因的非冗余自噬相关基因集。针对肝癌GEO数据集的DEGs分析显示,GSE36376数据集中包含583个DEGs,其中上调基因125个,下调基因458个(图6-B);GSE60502数据集则鉴定出1 106个DEGs,其中上调基因488个,下调基因618个(图6-C)。经多维韦恩图交叉筛选,最终锁定酪氨酸激酶受体TEK(TEK receptor tyrosine kinase,TEK)、极光激酶B(aurora kinase B,AURKB)、MAPK1、PKM、细胞周期蛋白依赖性激酶1(cyclin-dependent kinase 1,CDK1)、血红素加氧酶1(heme oxygenase 1,HMOX1)、C-C基序趋化因子配体2(C-C motif chemokine ligand 2,CCL2)、MAP2K1、HSP90AB1、雌激素受体1(estrogen receptor 1,ESR1)、AURKA及NAD(P)H醌氧化还原酶1[NAD(P)H quinone dehydrogenase 1,NQO1]共12个LC-EVLP干预肝癌自噬的关键靶点(图6-D)。进一步基于TCGA-LIHC队列的配对/非配对样本t检验验证证实,上述12个基因在肝癌组织与癌旁组织间的表达水平差异均具有显著统计学意义(P<0.01、0.001,图6-E、F)。
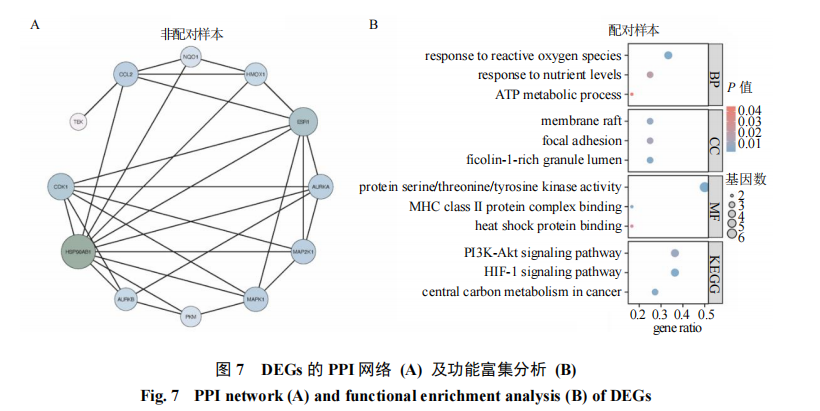
3.3.2 LC-EVLP干预靶点的网络药理学及分子对接研究 为阐明筛选出的12个关键交集基因(图7-A)的生物学功能,基于DAVID数据库进行GO功能注释及KEGG通路富集分析,结果见图7-B。GO生物学过程(biological process,BP)分析显示,DEGs显著富集于维持细胞能量稳态相关的条目,包括三磷酸腺苷(adenosine triphosphate,ATP)代谢过程及营养水平响应。鉴于营养匮乏与能量应激是诱导细胞自噬发生的典型微环境特征,这一结果提示上述靶点在细胞自噬启动过程中可能发挥关键作用。KEGG信号通路分析进一步揭示了潜在的分子机制。结果显示,除缺氧诱导因子-1(hypoxiainducible factor-1,HIF-1)、磷脂酰肌醇3-激酶(phosphatidylinositol 3-kinase,PI3K)–蛋白激酶B(protein kinase B,Akt)等经典肿瘤信号通路外,癌症中心碳代谢呈现极显著富集(P<0.001)。结合PPI网络拓扑结构分析,PKM被鉴定为该通路中的核心节点。综合GO分析中对ATP代谢的富集以及KEGG分析中中心碳代谢的显著性,LC-EVLP可能通过靶向以PKM为核心的代谢网络,重塑肿瘤细胞的能量供给与生物合成通量(特别是谷氨酰胺代谢),进而诱导自噬。
网络药理学筛选共获得69个LC-EVLP候选活性成分,对其化学类别进行统计分析发现,候选成分中以黄酮类化合物为主。进一步结合LC-MS半定量结果对关键小分子的相对丰度进行分析,发现代表性黄酮类化合物木犀草素、高车前素在LC-EVLP中均具有可检测且相对较高的丰度,其峰面积占比在已鉴定成分中处于较高水平。本研究选取木犀草素、高车前素作为代表性活性成分用于分子对接研究。
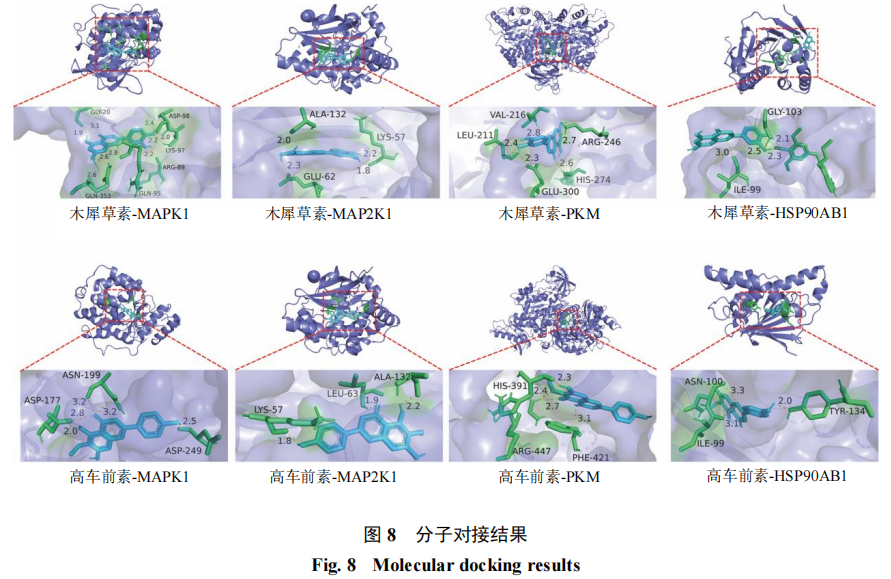
分子对接分析从结构层面进一步评估了LC-EVLP候选小分子配体与关键靶蛋白之间的潜在相互作用关系,如图8所示,筛选得到的主要小分子配体均可与核心靶蛋白PKM、MAPK1、MAP2K1及HSP90AB1形成稳定结合。部分活性成分能够进入PKM的活性口袋并形成氢键,同时在MAPK1/MAP2K1等信号分子以及分子伴侣蛋白HSP90AB1上亦表现出一定的结合亲和力。从整体结合能力来看,各小分子配体与靶蛋白的结合能分布在−4.72~−5.97 kcal/mol(1 kcal/mol=4.182 kJ/mol),提示其具有中等程度的结合稳定性。具体分析显示,木犀草素与HSP90AB1、MAP2K1、MAPK1及PKM的结合能分别为−5.69、−5.97、−5.47和−5.66 kcal/mol,表现出相对较强的结合能力;而高车前素与上述靶蛋白的结合能分别为−4.72、−5.57、−5.14、−4.93 kcal/mol,亦提示其具备一定的结合活性。相互作用模式分析表明,这些配体不仅能够与靶蛋白形成氢键,还可通过疏水相互作用等非共价作用增强配体–受体复合物的稳定性。
综合分子对接结果与网络药理学筛选结果可以发现,二者在关键靶点层面具有一致性,提示所筛选的小分子配体可能参与LC-EVLP相关生物学效应的调控过程。LC-EVLP中的活性成分可能通过多靶点协同作用机制,作用于PKM及MAPK信号通路相关蛋白,并结合分子伴侣蛋白HSP90AB1,从而参与调控谷氨酰胺代谢及自噬相关信号通路。
3.4 LC-EVLP诱导肝癌细胞自噬的实验验证
3.4.1 LC-EVLP诱导肝癌细胞自噬的超微结构观察 为验证生物信息学关于LC-EVLP诱导自噬的预测结果,采用TEM对肝癌细胞的超微结构进行观察,如图9所示,对照组细胞维持正常的形态特征,细胞核结构完整,线粒体及内质网等细胞器形态清晰,胞质内极少观察到自噬相关结构。LC-EVLP组细胞呈现出显著的自噬形态学改变:细胞质内清晰可见典型的双层膜结构包裹的自噬小体,其内包含正在降解的细胞器碎片或细胞质成分。表明LC-EVLP可诱导肝癌细胞发生自噬。
3.4.2 LC-EVLP对自噬相关蛋白表达的分子调控 采用Western blotting检测不同质量浓度LC-EVLP处理后自噬相关蛋白的表达变化,如图10所示,6.25~25.00 μg/mL LC-EVLP处理后p62蛋白表达显著下调且Beclin 1蛋白表达显著上调(P<0.05、0.01、0.001),12.50、25.00 μg/mL LC-EVLP处理后LC3–Ⅱ/Ⅰ值显著升高(P<0.05、0.01),呈剂量相关性,提示LC-EVLP可能促进自噬相关过程的激活。
3.4.3 自噬流阻断实验证实LC-EVLP促进自噬通畅性 为进一步鉴别LC-EVLP引起的自噬小体积聚是源于自噬启动的增强还是溶酶体降解途径的阻滞,利用晚期自噬抑制剂Baf A1进行自噬流检测实验。如图11所示,与对照组比较,单独LC-EVLP处理组显著上调自噬起始关键蛋白Beclin 1的表达(P<0.01),并伴随LC3-Ⅱ/Ⅰ值的升高及p62表达水平的降低(P<0.05),证实了自噬信号的上游启动与下游激活。进一步引入溶酶体抑制剂Baf A1后,LC-EVLP+Baf A1组LC3-Ⅱ/Ⅰ值进一步累积(P<0.01),表明LC-EVLP诱导的自噬小体合成速率超过了溶酶体的基础降解负荷,证实LC-EVLP主要作用于增强自噬的生成阶段。此外,Baf A1显著逆转LC-EVLP对p62表达的抑制作用(P<0.001),进一步印证了自噬流的完整性。抑制剂介导的挽救效应提示自噬末端降解过程未受到明显阻滞。结合Beclin 1表达上调的结果,LC-EVLP可能在肝癌细胞中促进自噬的启动,并支持自噬流的进行。
为进一步验证溶酶体活性,利用LysoTracker Red探针在有无Baf A1的条件下评估了溶酶体酸化状态,如图12所示,与对照组比较,LC-EVLP组细胞内红色荧光强度显著升高(P<0.001),提示溶酶体酸化活跃。相反,Baf A1的处理显著抑制了荧光强度(P<0.001)。而Baf A1有效逆转了LC-EVLP诱导的荧光强度升高(P<0.001)。这一结果与Western blotting中p62的变化趋势相互印证,证明了LC-EVLP诱导的自噬流依赖于功能性溶酶体的酸性微环境。
3.5 LC-EVLP通过调控PDK1/PKM重塑谷氨酰胺代谢
为阐明LC-EVLP诱导的细胞死亡是否由PDK1/PKM介导的代谢重编程驱动,通过Western blotting检测了糖与谷氨酰胺代谢关键酶的表达变化。结果如图13所示,LC-EVLP处理降低了PDK1和PKM的蛋白表达水平(P<0.01、0.001)。进一步以PDK1特异性抑制剂DCA作为干预手段,发现抑制DCA不仅降低了PDK1和PKM的表达(P<0.01、0.001),同时伴随谷氨酰胺酶GLS1表达的下降(P<0.001),提示PDK1可能参与对GLS1的调控。与DCA处理一致,LC-EVLP同样降低了GLS1的表达水平(P<0.001),提示其可能通过影响PDK1-GLS1相关代谢轴,对糖酵解及谷氨酰胺代谢产生协同调节作用。
上述代谢受限状态伴随自噬反应的增强。与对照组比较,LC-EVLP及DCA处理均表现为自噬标志物LC3-II/Ⅰ值的升高及底物p62表达的降低(P<0.01、0.001)。为进一步探讨代谢产物变化在其中的作用,引入α-KG进行回补实验,结果显示,外源性补充α-KG未明显恢复上游代谢酶(PDK1、PKM、GLS1)的表达状态,但可在一定程度上纠正自噬相关指标的变化,使LC3-II/Ⅰ值和p62表达接近对照组(P<0.01)。以上结果提示,LC-EVLP诱导的代谢改变,尤其是与α-KG相关的代谢失衡,可能参与自噬增强过程的调控。
3.6 体内抗肿瘤药效及系统安全性评价
为了评估LC-EVLP的体内抗肿瘤活性,构建皮下荷瘤小鼠模型,并给予LC-EVLP和索拉非尼干预。如图14-A、B所示,与对照组比较,各给药组离体肿瘤体积均有所减小(P<0.001)。如图14-C所示,LC-EVLP未引起小鼠体质量降低,而索拉非尼组小鼠体质量显著降低(P<0.01)。表明LC-EVLP在一定剂量范围内对肝癌异种移植瘤的生长具有抑制作用。
为进一步探讨LC-EVLP体内抗肿瘤的作用机制,采用Western blotting检测肿瘤组织中自噬相关蛋白表达,如图14-D~G所示,与对照组比较,LC-EVLP中、高剂量组和索拉非尼组肿瘤组织LC3-II/I值和Beclin 1表达水平显著升高(P<0.05、0.01、0.001),各给药组肿瘤组织自噬底物p62蛋白表达显著降低(P<0.05、0.001)。提示LC-EVLP抗肿瘤的作用机制可能与肿瘤组织中自噬相关过程的增强有关。
HE染色结果(图15-A)显示,对照组肿瘤组织结构紧密,肿瘤细胞排列无序,细胞核大且深染,表现出旺盛的生长状态。与对照组比较,LC-EVLP组表现出明显的病理损伤特征,随着给药剂量的增加,肿瘤组织内细胞密度逐渐降低,可见核固缩、核碎裂及大面积的组织坏死区域,其中LC-EVLP高剂量组的组织形态破坏程度最为严重,与索拉非尼组的病理表现相似。
免疫组化分析进一步证实了LC-EVLP对肿瘤细胞增殖的抑制作用。如图15-A所示,Ki67与PCNA作为细胞增殖的关键核抗原,在对照组肿瘤组织中呈强阳性表达;经LC-EVLP处理后,肿瘤组织中Ki67和PCNA的阳性着色细胞数呈剂量相关性减少。定量统计分析(图15-B、C)显示,LC-EVLP中、高剂量组和索拉非尼组Ki67及PCNA阳性细胞比例均较对照组显著降低(P<0.001)。
如图16所示,对照组细胞中LC3B荧光信号微弱且呈弥散状分布,而p62呈现较强的胞质荧光信号,表明细胞处于低自噬基线水平。经LC-EVLP处理后,细胞内的荧光模式发生显著重塑:LC3B红色荧光强度随剂量增加逐渐增强,并在核周及胞质区域形成典型的高亮点状聚集体,提示胞质型LC3-Ⅰ向自噬体膜型LC3-II的高效转化及自噬小体的募集。与此同时,p62的绿色荧光强度呈剂量相关性显著减弱,与LC3B的增强形成鲜明的负相关。索拉非尼组表现出与LC-EVLP高剂量组一致的“高LC3B聚集/低p62残留”表型。荧光强度定量分析显示,与对照组比较,LC-EVLP中、高剂量组和索拉非尼组LC3B平均荧光强度显著升高(P<0.01、0.001),而p62平均荧光强度显著降低(P<0.001)。LC3B点状聚集的增加伴随底物p62水平的下降,提示LC-EVLP未对自噬末端降解过程产生明显阻滞作用,而可能通过促进自噬小体的形成并维持溶酶体降解功能,从而促进自噬流的正常进行。
为评估LC-EVLP作为抗肿瘤纳米制剂的系统安全性,采集各组小鼠的主要脏器(心、肝、肺、肾)进行HE染色,结果见图17。与对照组比较,LC-EVLP处理后小鼠各主要脏器均保持了正常的组织形态,未观察到明显的病理损伤或毒性反应特征。各组小鼠的心脏组织中心肌纤维排列整齐、致密,未见心肌断裂、萎缩或炎性浸润;肝脏组织显示出清晰的肝小叶结构,肝细胞以中央静脉为中心呈放射状排列,无明显肝细胞坏死、脂肪变性或淤血现象;肺脏组织中肺泡结构完整清晰,肺泡壁无异常增厚,且未见明显的出血或炎性细胞聚集;肾脏组织中的肾小球及肾小管结构形态正常,未发现肾小管扩张、上皮细胞脱落或间质水肿等肾毒性表现。表明LC-EVLP在体内具有良好的生物相容性与安全性。
4 讨论
HCC的高复发率与获得性耐药性仍是当前临床治疗面临的重要问题,亟需探索具有不同作用机制的干预策略[21-22]。近年来,PDNVs因其良好的生物相容性及潜在的跨物种信息传递能力,逐渐受到关注[23-24]。本研究分离并表征了源自半边莲的脂质双分子层纳米囊泡,为其作为天然纳米体系的研究提供了实验基础。基于表型与分子层面的分析结果,提示LC-EVLP可能通过影响PDK1/PKM相关代谢过程,并参与自噬相关调控。
LC-EVLP的生物学活性与其理化特性密切相关。表征结果显示,其具有典型的外泌体样结构,并包含多类来源于半边莲的生物活性成分。在体外实验条件下,LC-EVLP对Mahlavu细胞的抑制作用强于LO2细胞,表现为2种细胞在活力检测中的不同响应。该差异可能与肿瘤细胞与正常细胞在多方面生物学特性上的差异有关。一方面,肿瘤细胞通常具有更高的内吞活性及膜流动性,其细胞膜脂质组成和受体表达谱亦不同于正常细胞,可能促进纳米囊泡的摄取与胞内累积[25-26];另一方面,肝癌细胞处于持续高增殖和高代谢负荷状态,对能量供给及代谢稳态具有更强依赖性,在PDK1/PKM介导的代谢轴受到干扰时,更易发生代谢应激,从而对LC-EVLP诱导的代谢重编程更为敏感。相比之下,正常肝细胞代谢状态相对稳定,对此类代谢干预的耐受能力可能更强。上述因素可能共同导致LC-EVLP在2类细胞中表现出差异性效应。
肿瘤细胞的增殖及其迁移、侵袭能力是肝细胞癌进展的重要生物学基础。本研究结果表明,LC-EVLP可剂量相关性抑制Mahlavu细胞的克隆形成能力及DNA合成活性,同时降低其迁移与侵袭水平,提示其对肿瘤细胞增殖及运动相关表型具有抑制作用。划痕愈合实验结果可能受细胞增殖状态干扰。本研究通过无血清培养以减少该影响,但尚未采用特异性增殖抑制剂进行进一步验证,因此LC-EVLP对迁移能力的影响仍需在更严格的实验条件下加以确认。相比之下,Transwell侵袭实验在无血清上室条件下更侧重反映细胞的主动侵袭行为,从一定程度上支持其对侵袭能力的抑制作用。
明确细胞死亡的具体执行程序是评估抗肿瘤药物疗效的关键。尽管凋亡是化疗药物诱导死亡的主流观点,但本研究通过多维度的挽救实验证实,LC-EVLP诱导的细胞死亡不依赖于凋亡或坏死性凋亡途径,而是主要归因于自噬性细胞死亡。TEM观察到的双层膜自噬小体结构,结合LC3-Ⅱ/Ⅰ值升高及p62水平下降,提示细胞自噬相关过程发生变化。本研究中LC3-Ⅰ与LC3-Ⅱ水平均随LC-EVLP处理呈上升趋势,提示LC3蛋白整体表达水平可能受到调控。从生物学意义上看,LC3-Ⅰ为胞质可溶形式,其表达水平反映LC3蛋白的合成与储备状态;而LC3-Ⅱ为与自噬膜结合的脂化形式,是自噬小体形成的重要标志,其水平升高通常与自噬结构的增加相关。在自噬激活过程中,LC3-Ⅰ持续向LC3-Ⅱ转化,同时其表达亦可能在转录或翻译水平发生上调,因此在LC3总量增加的背景下,单一指标的变化可能存在一定局限性。在此基础上,LC3-Ⅱ/Ⅰ值的升高结合自噬底物蛋白p62的持续下降,更倾向于反映自噬底物降解过程的增强,从而支持LC-EVLP促进自噬相关过程的激活。此外,本研究中自噬流阻断实验及溶酶体功能检测结果亦从动态层面提供了支持。自噬在肿瘤生物学中扮演着“双刃剑”的角色。在轻度应激下,自噬通常通过回收细胞器发挥促生存作用[10,27];然而,本研究中自噬流阻断剂BafA1与LC-EVLP联用未能挽救细胞,反而加剧了死亡,且溶酶体酸化检测证实了自噬流的通畅性。这表明LC-EVLP诱发的是一种超越细胞耐受阈值的“过度自噬”。持续增强的自噬活性可导致细胞内关键物质的过度消耗,从而促进细胞死亡。
为进一步探讨致死性自噬的上游调控机制,本研究聚焦于肿瘤代谢重编程这一关键特征。HCC细胞普遍表现出Warburg效应及对谷氨酰胺的高度依赖[5,28-29]。本研究结果显示,LC-EVLP可同时抑制糖酵解及谷氨酰胺代谢通路,从而对肿瘤细胞的能量供给产生双重影响。已有研究表明,肿瘤细胞具有一定的代谢可塑性,即在糖酵解受限时,常通过上调谷氨酰胺分解以维持TCA的运转[30-31]。在此背景下,LC-EVLP对上述2条代谢途径的同步抑制,可能在一定程度上削弱该代偿机制的作用。本研究通过引入特异性PDK1抑制剂DCA作为表型模拟工具,对PDK1与GLS1之间的调控关系进行了探讨。结果显示,单独抑制PDK1即可伴随GLS1蛋白水平的明显下降,提示二者之间存在调控关联。基于此,在该细胞模型中,PDK1在谷氨酰胺代谢过程中发挥上游调节作用。因此,LC-EVLP的作用不仅体现在对糖酵解途径的影响,其通过调控PDK1,进一步影响GLS1介导的谷氨酰胺代谢过程,从而在糖代谢受限的背景下,对肿瘤细胞的替代性能量供给形成干扰。
此外,α-KG挽救实验进一步支持了代谢改变与细胞死亡之间的关联。结果显示,外源性补充α-KG能够恢复自噬流,但对上游酶(PDK1、PKM、GLS1)的抑制状态未产生明显影响。该“酶水平未恢复”而“自噬表型改善”的现象提示:一方面,LC-EVLP在挽救条件下仍保持对相关靶点的作用;另一方面,自噬增强更可能与TCA循环中间体耗竭所引发的代谢应激相关,而非单纯的非特异性毒性作用。基于上述结果,LC-EVLP在该模型中对糖代谢与谷氨酰胺代谢均产生干预作用。通过影响PDK1-GLS1相关代谢轴,其在糖代谢受限条件下可能削弱细胞通过谷氨酰胺途径进行能量补偿的能力,并与自噬过程的增强相一致。
体外实验中观察到的相关分子变化在裸鼠移植瘤模型中得到了进一步验证。结果显示,LC-EVLP在一定剂量范围内对肿瘤生长具有抑制作用,并呈剂量相关性,LC-EVLP高剂量组的抑瘤效果与索拉非尼相近。组织病理学分析显示,肿瘤组织中Ki67增殖指数下降,同时自噬相关标志物(Beclin 1、LC3B)表达上调,该变化与体外实验中观察到的代谢与自噬调控趋势相一致。此外,系统安全性评价中,心、肝、肺、肾主要脏器未见明显病理异常。上述结果表明,LC-EVLP在发挥抗肿瘤作用的同时,整体表现出较好的生物安全性。
综上,本研究进行了LC-EVLP的分离及基础表征,并对其在肝癌中的作用机制进行了分析。结果提示,LC-EVLP可能通过调节PDK1/PKM相关信号通路并影响谷氨酰胺代谢,从而与肝癌细胞自噬过程的变化相关。相关研究结果为进一步探讨中草药来源活性成分在肿瘤代谢调控中的作用提供了参考,也为PDNVs在抗肿瘤领域的后续研究提供了实验依据。
本篇文章来源于微信公众号: 中草药杂志社